Maladie de Charcot-Marie-Tooth (CMT) : symptômes, formes et espérance de vie

La maladie de Charcot-Marie-Tooth n’est pas la maladie de Charcot. Ce sont deux maladies distinctes, qui ne partagent qu’un nom, celui d’un neurologue du XIXe siècle : la CMT est une neuropathie périphérique, une maladie héréditaire des nerfs qui relient la moelle épinière aux muscles et à la peau, d’évolution lente, et son espérance de vie n’est pas réduite dans la majorité des cas. Cet article détaille cette distinction, les symptômes, les formes CMT1 et CMT2, le diagnostic, la prise en charge et le suivi quand on vit hors de France.
Ce qu’il faut retenir
- La maladie de Charcot-Marie-Tooth (CMT) et la maladie de Charcot, la sclérose latérale amyotrophique, sont deux maladies distinctes qui ne partagent que le nom de Jean-Martin Charcot.
- Selon le protocole national de diagnostic et de soins de la HAS, l’espérance de vie n’est pas impactée dans la majorité des cas de CMT.
- Les premiers signes touchent les pieds, le plus souvent dans les deux premières décennies : pieds creux, steppage, chutes et entorses à répétition.
- Deux grandes formes se distinguent à l’électroneuromyogramme : la CMT1, démyélinisante, et la CMT2, axonale.
- Aucun médicament n’a fait la preuve de son efficacité sur la maladie ; la prise en charge repose sur la kinésithérapie et l’appareillage.
- Certains traitements aggravent la neuropathie : le protocole national de diagnostic et de soins nomme la vincristine et prévoit une liste des traitements déconseillés.
- Le suivi se fait dans un centre de référence de la filière FILNEMUS ; en Europe, le réseau ERN EURO-NMD est sollicité par le médecin, pas directement par le patient.
Sommaire
- La maladie de Charcot-Marie-Tooth, est-ce la maladie de Charcot ?
- Une neuropathie héréditaire du nerf périphérique aux multiples formes
- Quels sont les symptômes de la maladie de Charcot-Marie-Tooth ?
- CMT1, CMT2, forme intermédiaire : ce que distingue l’électroneuromyogramme
- Comment se pose le diagnostic d’une CMT ?
- Quelle est l’espérance de vie avec une maladie de Charcot-Marie-Tooth ?
- Se soigner : kinésithérapie, appareillage et vigilance médicamenteuse
- Comment suivre sa CMT quand on vit hors de France ?
- Questions fréquentes
La maladie de Charcot-Marie-Tooth, est-ce la maladie de Charcot ?
Non. La maladie de Charcot-Marie-Tooth et la maladie de Charcot ne désignent pas la même chose. Elles partagent seulement le nom du neurologue Jean-Martin Charcot, qui a participé à décrire les deux, avec des collègues différents, à des dizaines d’années d’écart. La CMT touche le nerf périphérique et évolue lentement, sur des dizaines d’années. La maladie de Charcot, la sclérose latérale amyotrophique (SLA), détruit les motoneurones et évolue vite.
Le nom vient de trois médecins qui ont décrit la CMT en 1886 : les Français Jean-Martin Charcot et Marie, et l’Anglais Howard Henry Tooth. Le même Charcot a laissé son nom à des dizaines d’entités en neurologie, la SLA la première. Le nom a mal vieilli. Une personne qui entend « maladie de Charcot » en consultation tape souvent le nom sur son téléphone dans la salle d’attente, tombe sur la sclérose latérale amyotrophique, lit un pronostic sombre, et referme l’onglet en croyant avoir compris ce qu’elle vient d’apprendre sur elle-même ou sur un proche. J’ai vu ce malentendu se répéter assez souvent, en trente ans de soins, pour savoir qu’il vaut mieux le corriger avant toute autre explication.
La différence tient à la structure atteinte. Le nerf périphérique est le fil qui part de la moelle épinière et rejoint le muscle et la peau. Les motoneurones sont les cellules qui commandent le mouvement volontaire, dans le cerveau et la moelle. Le câblage n’est pas le même, la vitesse d’évolution non plus.
| Maladie | Structure atteinte | Origine | Début des signes | Évolution | Espérance de vie |
|---|---|---|---|---|---|
| Maladie de Charcot-Marie-Tooth (CMT) | Nerf périphérique | Génétique, héréditaire, mutations spontanées possibles | Le plus souvent dans les deux premières décennies | Progressive et lente, sur des dizaines d’années | Non impactée dans la majorité des cas |
| Maladie de Charcot (sclérose latérale amyotrophique, SLA) | Motoneurones | Le plus souvent sporadique | Le plus souvent à l’âge adulte | Rapide | Décès 3 à 5 ans après le début des symptômes en moyenne |
Les données sur la SLA viennent du dossier de l’Inserm consacré à la sclérose latérale amyotrophique. Si c’est cette maladie que vous cherchiez en arrivant sur cette page, la suite ne vous concerne pas : cette source y répond directement.
Une neuropathie héréditaire du nerf périphérique aux multiples formes
La maladie de Charcot-Marie-Tooth n’est pas une entité unique : c’est un ensemble hétérogène de neuropathies génétiques héréditaires, qui touchent à la fois la motricité et la sensibilité. Le protocole national de diagnostic et de soins de la HAS la présente comme la neuropathie héréditaire la plus fréquente. Le mode de transmission, les signes et la sévérité varient d’une forme à l’autre.
Pour situer les formes qui suivent, il faut se représenter le nerf périphérique comme un câble à deux parties : un fil conducteur, l’axone, entouré d’un isolant, la gaine de myéline. Selon la pièce abîmée, la maladie prend une forme axonale ou une forme démyélinisante. Le signal passe mal, le muscle reçoit moins d’ordres, et il s’atrophie avec le temps : cette amyotrophie, la fonte musculaire par perte de commande nerveuse, ne signifie pas que le muscle est malade, seulement qu’il obéit moins bien.
La prévalence est estimée, selon la HAS, entre 9,7 et 82,3 cas pour 100 000 habitants dans la population caucasienne, un écart large qui tient aux méthodes de comptage plus qu’à une réalité changeante. Plus de 80 gènes ont été identifiés, avec plus de 1 000 mutations recensées ; en pratique, deux gènes, PMP22 et GJB1, expliquent l’essentiel des diagnostics.
La transmission peut être autosomique dominante, autosomique récessive, ou liée au chromosome X. Elle n’est pas toujours familiale au sens où on l’imagine : des mutations dites « de novo » apparaissent parfois chez l’enfant sans qu’aucun parent ne soit porteur, en particulier dans la forme CMT1A. Une personne peut donc être la première de sa lignée à recevoir ce diagnostic. Personne n’y est pour rien.
Quels sont les symptômes de la maladie de Charcot-Marie-Tooth ?
Les premiers signes touchent les pieds : pieds creux, orteils en griffes, steppage à la marche, chutes, entorses à répétition et difficulté à courir. Ils apparaissent le plus souvent au cours des deux premières décennies. S’y ajoutent une amyotrophie des jambes en « mollets de coq », des réflexes tendineux diminués ou abolis, des troubles sensitifs distaux et des crampes. Les mains sont touchées plus tard, et pas systématiquement.
À l’examen, le protocole national décrit un trio caractéristique : un déficit moteur qui prédomine aux extrémités, ce qu’on appelle une atteinte distale, et se traduit par un steppage, cette marche où le pied ne se relève plus et où le genou monte haut pour ne pas accrocher le sol, des déformations du squelette, et des réflexes tendineux affaiblis ou absents. La personne perçoit rarement sa propre démarche : ce sont souvent les autres qui la remarquent en premier.
Les pieds creux, une voûte plantaire exagérément creusée, sont fréquents dans la cohorte citée par le protocole, avec des orteils en griffes et parfois une scoliose associée.
- Pieds creux et orteils en griffes
- Steppage : le pied ne se relève plus, le genou monte haut à chaque pas
- Chutes, trébuchements et entorses de cheville à répétition
- Amyotrophie des jambes en « mollets de coq »
- Réflexes tendineux diminués ou abolis
- Diminution de la sensibilité des pieds, crampes, douleurs neuropathiques
- Baisse plus tardive de l’habileté des mains
Au quotidien, ce sont les crampes qui reviennent, la station debout qui devient pénible, l’escalier qui coûte plus cher en énergie, et parfois des objets qui glissent des doigts une fois la préhension touchée. Un point mérite l’attention parce qu’il se prévient facilement : la sensibilité des pieds diminue, et une ampoule ou une brûlure peut passer inaperçue jusqu’à la plaie. Inspecter ses pieds chaque soir est un réflexe simple à prendre, au même titre qu’il l’est pour une personne diabétique. Ces signes orientent vers une consultation neurologique, pas vers un autodiagnostic : c’est au médecin de les interpréter dans leur ensemble.
CMT1, CMT2, forme intermédiaire : ce que distingue l’électroneuromyogramme
Deux grandes formes se distinguent à l’électroneuromyogramme. La CMT1 est démyélinisante : la gaine isolante du nerf est atteinte, la vitesse de conduction ralentit. La CMT2 est axonale : c’est le fil conducteur qui est touché, la vitesse reste normale ou peu réduite. Un troisième groupe, dit intermédiaire, réunit une minorité des familles.
La classification s’appuie sur trois critères : la partie du nerf abîmée, le mode de transmission, et le gène en cause. La forme la plus fréquente, la CMT1A, vient d’une duplication de la région du gène PMP22 sur le chromosome 17, se transmet sur le mode autosomique dominant, et débute le plus souvent dans l’enfance.
| Forme | Partie du nerf atteinte | Vitesse de conduction motrice | Repères |
|---|---|---|---|
| CMT1, démyélinisante | Gaine de myéline | Inférieure à 40 m/s | Forme la plus fréquente (CMT1A, duplication du gène PMP22) ; débute souvent dans l’enfance |
| CMT2, axonale | Axone | Supérieure ou égale à 40 m/s | Évolution très lente ; espérance de vie non impactée |
| Forme intermédiaire | Les deux, à des degrés variables | Entre les deux profils | Minorité des familles concernées |
Le seuil utilisé dans les tables de gènes du protocole distingue les deux profils : une vitesse de conduction motrice inférieure à 40 m/s oriente vers une forme démyélinisante, une vitesse égale ou supérieure vers une forme axonale.
Une idée reçue mérite d’être corrigée ici. Beaucoup de patients repartent de l’examen avec ce chiffre de vitesse en tête et le prennent pour un baromètre de gravité. Le protocole indique l’inverse : la sévérité est corrélée à la précocité du début et à la perte axonale, pas à la vitesse de conduction. Le chiffre seul ne suffit pas. Une vitesse très basse ne veut pas dire une maladie plus grave.
Comment se pose le diagnostic d’une CMT ?
Le diagnostic s’appuie sur l’examen clinique, le mode de transmission dans la famille, et l’électroneuromyogramme, qui confirme la neuropathie et la classe en forme démyélinisante, axonale ou intermédiaire. Le test génétique identifie ensuite le gène en cause. En cas de suspicion, le médecin traitant adresse la personne à un neurologue.
- Examen clinique complet, à la recherche du déficit moteur distal, des déformations des pieds et des réflexes abolis.
- Reconstitution de l’arbre généalogique, jugée primordiale par le protocole pour évaluer le mode de transmission.
- Électroneuromyogramme, l’examen qui mesure la conduction électrique des nerfs et l’activité des muscles : première étape de classification de la neuropathie.
- Test génétique par séquençage, orienté par la clinique, la transmission et les résultats de l’examen électrique.
- Orientation vers un centre de référence ou de compétence des maladies neuromusculaires rares, filière FILNEMUS, pour le suivi au long cours.
Cette orientation n’est pas une formalité. Le protocole insiste sur les diagnostics différentiels, en particulier les neuropathies dysimmunitaires, comme la polyradiculonévrite inflammatoire démyélinisante chronique. Ces neuropathies-là se traitent. Mal les distinguer d’une CMT, c’est risquer de laisser passer une maladie sur laquelle on pouvait agir.
Côté droits, le protocole prévoit que la CMT ouvre une demande d’exonération du ticket modérateur au titre d’une affection « hors liste », instruite par le médecin traitant avec le médecin-conseil de la caisse. Cette démarche vaut la peine d’être engagée tôt : elle allège le coût du suivi, kinésithérapie et appareillage compris, sur des années. Plus de détails sur l’affection de longue durée sont disponibles sur le site de l’Assurance Maladie.
Quelle est l’espérance de vie avec une maladie de Charcot-Marie-Tooth ?
Le protocole national de diagnostic et de soins de la HAS est net sur ce point : l’espérance de vie n’est pas impactée dans la majorité des cas de CMT. La maladie évolue lentement, sur des dizaines d’années. Ce qui varie d’une personne à l’autre, c’est le degré de handicap, pas la durée de vie.
L’espérance de vie n’est pas impactée dans la majorité des cas.
Je ne donnerai pas de chiffre de survie ici : aucune source primaire française n’en publie pour cette maladie, ni le protocole, ni les recommandations qui l’accompagnent. Les chiffres qui circulent en ligne sur ce sujet ne s’appuient sur rien de vérifiable.
Cela ne veut pas dire que la maladie est sans conséquence, et il ne faut pas l’écrire comme telle. Le protocole décrit une sévérité qui va de formes quasi asymptomatiques à l’âge adulte à des formes très invalidantes dès l’enfance. Certaines personnes marchent sans aide toute leur vie ; d’autres ont besoin d’orthèses, d’une canne, parfois d’un fauteuil. Le temps aide à s’organiser, ce qui n’est pas toujours le cas dans les maladies neurologiques d’évolution rapide.
Deux situations font exception dans le protocole : les aggravations aiguës, déclenchées par une grossesse ou par une iatrogénie, et l’augmentation de la fréquence du syndrome d’apnées obstructives du sommeil rapportée dans la forme CMT1A. Une somnolence inhabituelle en journée, des ronflements marqués, un sommeil moins réparateur qu’avant : ces signes méritent d’être signalés au centre de suivi.
Se soigner : kinésithérapie, appareillage et vigilance médicamenteuse
Aucun traitement médicamenteux n’a fait la preuve de son efficacité sur la maladie elle-même. La prise en charge est multidisciplinaire : réadaptation physique, kinésithérapie, appareillage, accompagnement psychologique et social. Une chirurgie orthopédique peut être proposée en cas de déformation squelettique sévère. L’objectif reste de préserver la marche et l’autonomie.
Aucun traitement médicamenteux n’a fait la preuve de son efficacité à ce jour. Cependant, un traitement chirurgical peut être proposé en cas de déformation squelettique sévère.
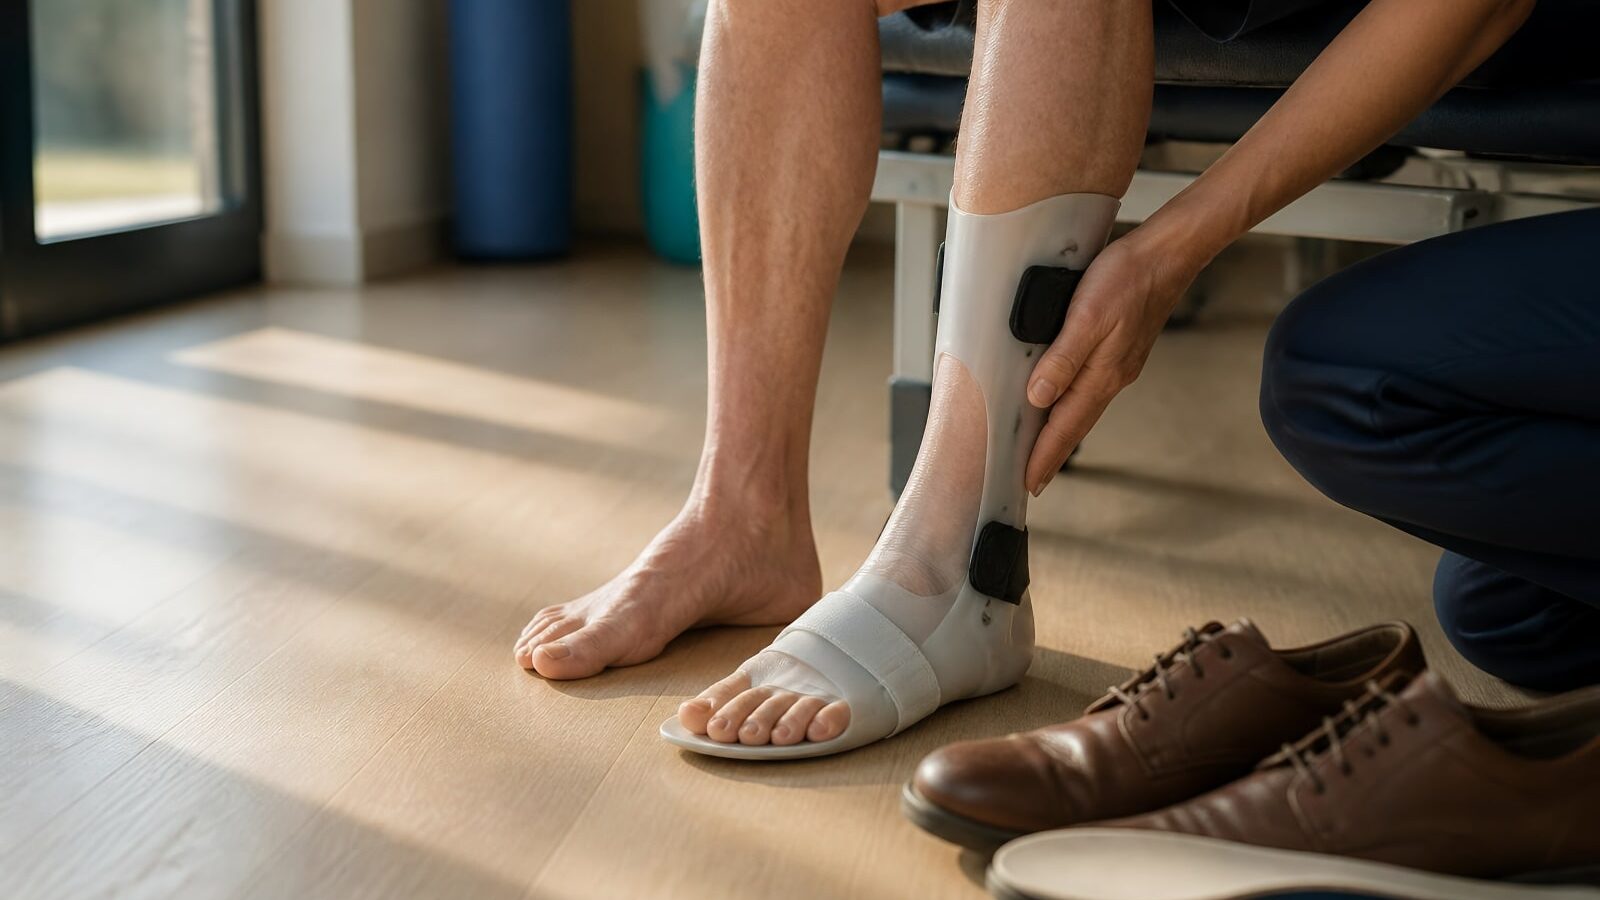
C’est une phrase qui pèse à entendre en consultation. Elle ne veut pas dire qu’il n’y a rien à faire : l’écart entre l’absence de traitement curatif et l’absence de prise en charge se joue sur des années de marche gagnées ou perdues. La kinésithérapie au long cours en est le socle, menée sur des années plutôt qu’en cure de quelques semaines. Rien ne la remplace. L’appareillage suit : orthèses releveurs pour compenser le steppage, semelles et chaussures adaptées aux pieds creux, orthèses de main quand la préhension faiblit. L’ergothérapie complète ce dispositif pour l’habileté manuelle et l’aménagement du domicile.
Reste la vigilance médicamenteuse, un point que je veux voir retenu autant que les gestes de rééducation. Le protocole décrit des aggravations aiguës provoquées par une iatrogénie et nomme explicitement la vincristine, un anticancéreux ; une annexe entière du protocole est consacrée aux traitements déconseillés. La conduite à tenir est simple : signaler sa CMT avant toute chimiothérapie ou tout nouveau traitement, et demander au centre de référence de vérifier la liste.
Comment suivre sa CMT quand on vit hors de France ?
Une maladie rare se suit dans un centre expert. En France, ce sont les centres de référence et de compétence de la filière FILNEMUS. À l’échelle européenne, le réseau ERN EURO-NMD relie les centres experts des maladies neuromusculaires rares, et c’est le médecin qui sollicite le réseau, non l’inverse.
Ces réseaux européens de référence ont été créés par la directive 2011/24/UE sur les soins transfrontaliers. Il en existe 24 dans l’Union européenne, dont un dédié aux maladies neuromusculaires rares. Concrètement, un neurologue installé loin d’un centre de référence français, en Espagne ou au Portugal par exemple, peut faire discuter un dossier par des experts d’un autre pays sans que la personne suivie ait à se déplacer.
Pour un bilan programmé dans un centre de référence français, la prise en charge passe par le document portable S2, avec une autorisation préalable de la caisse dans certains cas. Pour un soin imprévu pendant un séjour dans l’Union européenne, c’est un document distinct qui joue : la carte européenne d’assurance maladie. Les deux se confondent souvent, alors qu’ils ne couvrent pas la même situation.
Trois réflexes comptent quand on vit hors de France avec une CMT. Demander au centre de référence la carte de soins et d’urgence maladies rares, format carte bancaire, qui indique aux soignants les gestes à privilégier et à éviter, utile quand la langue locale manque. Garder sur soi un compte rendu récent du centre. Et anticiper le renouvellement des orthèses, car les circuits de prise en charge et les délais changent d’un pays à l’autre.
La question de la transmission aux enfants et petits-enfants revient souvent après le diagnostic. Le protocole prévoit une consultation de conseil génétique dédiée, seul endroit où l’on répond avec des chiffres qui correspondent réellement à la forme concernée.
Questions fréquentes
La maladie de Charcot-Marie-Tooth et la maladie de Charcot, est-ce la même chose ?
Non, ce sont deux maladies séparées. Le nom commun vient du neurologue qui a contribué à décrire chacune d’elles, à des années d’écart. Si vous cherchiez des informations sur la sclérose latérale amyotrophique, sachez qu’elle a un fonctionnement, une vitesse d’évolution et un pronostic très différents de la CMT.
La CMT touche-t-elle la mémoire ou les capacités intellectuelles ?
Non. Le nerf périphérique, celui que la CMT abîme, se trouve en dehors du cerveau et de la moelle épinière. Les manifestations décrites par le protocole national sont motrices, sensitives et orthopédiques, jamais cognitives.
Une CMT est-elle toujours transmise par les parents ?
Pas toujours. Une mutation peut apparaître spontanément chez l’enfant sans qu’aucun des deux parents ne la porte, un phénomène particulièrement fréquent dans la forme CMT1A. Il arrive donc qu’une personne découvre une CMT sans antécédent familial connu.
Peut-on pratiquer un sport avec une maladie de Charcot-Marie-Tooth ?
Oui. La réadaptation physique fait partie intégrante du traitement, prescrite dès que la situation le permet. Le type et l’intensité de l’activité se décident avec le neurologue et le kinésithérapeute du centre de suivi, en fonction de la forme et du degré d’atteinte de chacun.
Quels médicaments faut-il signaler avant de les prendre quand on a une CMT ?
Prévenez systématiquement un centre de référence avant une chimiothérapie ou tout nouveau traitement. Le protocole national cite la vincristine parmi les substances associées à des aggravations aiguës de la neuropathie, et prévoit une liste plus large de traitements déconseillés.
Pourquoi les premiers signes apparaissent-ils aux pieds ?
Parce que la CMT touche d’abord les nerfs les plus longs, ceux qui descendent jusqu’aux pieds : une atteinte distale, dans le vocabulaire du protocole. Les mains suivent en général plusieurs années plus tard, et cette évolution n’est pas systématique.
Un test génétique est-il obligatoire pour confirmer le diagnostic ?
Le diagnostic démarre par l’examen clinique, l’arbre généalogique et l’électroneuromyogramme. Le test génétique vient ensuite préciser le gène en cause : il affine le suivi et permet le conseil génétique pour le reste de la famille, mais l’électroneuromyogramme reste la première étape déterminante.